U cystické fibrózy
je resorpce Cl- i Na+ z lumen dýchacích cest i žlázek slinivky břišní
porušena, dochází k zvyšování jejich
koncentrace a tím k snížené hydrataci mukoidního sekretu (ke zvýšení
viskozity), což vede k chronické obstrukci dýchacích cest a vývodů
exokrinních žlázek pankreatu. Rovněž koncentrace NaCl v potu se zvyšuje (nad 60
mmol/l).
Za normálních
okolností CFTR-protein umožňuje
udržovat adekvátní koncentraci NaCl v lumen exokrinních žlázek sliznice dýchacích
cest a exokrinního pankreatu. To přispívá ke správné hydrataci mukoidních
sekretů.
Multidrug-transport protein (P170) je také chloridový
ATP-dependentní kanál v apikální části plasmatické membrány epitelových buněk
plic, potních žlázek, pankreatu i jiných tkání. U pacientů s cystickou
fibrózou byly identifikovány mutace genu CFTR (cystic fibrosis transmembrane
regulator), který vykazuje řadu podobností s glykoproteinem P170. Gen
CFTR je lokalizován na dlouhém raménku chromosomu 7 (lokus 7q31.3), má 27 exonů
a zaujímá asi 230
kb. Kódovaný protein (CFTR-protein) patří do skupiny tzv. ATP-vázajících
kazetových transmembránových transportních proteinů.
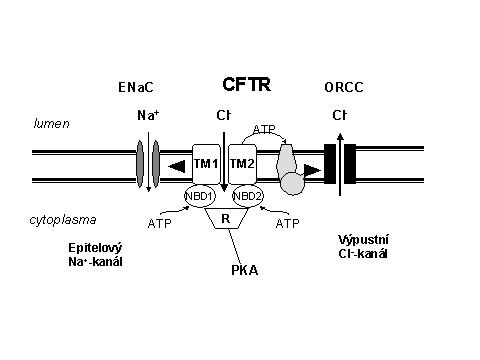
CFTR-protein plní především funkci chloridového kanálu;
současně však s tím reguluje asociovanou funkci resorpčního epitelového Na+-kanálu (EnaC) a
interakcí s P-glykoproteinem dalšího chloridového kanálu označovaného jako
ORCC (outwardly rectified chloride channel).
Tvoří jej 5 domén:
2 transmembránové domény (TM1 a 2), regulační doména R, která plní funkci
uzávěru Cl--kanálu; obsahuje vazebná místa pro proteinkinasu A (PKA)
a 2 NBD domény (nucleotide binding domain) pro ATP.
Obr.: Schéma
mechanismu účinku proteinu CFTR (transmembránový
regulátor cystické fibrózy)
Jaroslav Masopust