Talasemie je dědičná porucha, velmi častá ve Středozemí, na Středním Východě a
v Jihovýchodní Asii.
Existuje několik
typů talasemie, které se liší konkrétním defektem a tíží průběhu.
Její podstatou je
porucha syntézy jednou z dvojice řetězců, druhý řetězec pak v buňce
převažuje a precipituje.
Beta talasemie
Mutace genu pro b řetězec globinu. Vede k poruše tvorby b řetězce, takže v erytrocytu převažuje
řetězec a, jehož syntéza
je intaktní. Nadbytečné a řetězce precipitují a protože precipitáty snižují deformovatelnost
erytrocytu, je erytrocyt poškozován při
průchodu mikrocirkulací a hemolyzuje. Dle míry postižení syntézy b globinového řetězce rozlišujeme variantu
minor a major.
Minor je heterozygotní, klinicky bývá němá, má pouze
laboratorní nález mikrocytární anemie s různým stupněm pozitivity
hemolytických markerů – bilirubin, retikulocyty. V nátěru jsou terčovité
erytrocyty, mikrocytosa, polychromasie a basofilní tečkování. Je zvýšená
hladina hemoglobinu A2 (2xa, 2x d) na 3,5 až 8%,
hemoglobinu F na 2-6%. Léčba nebývá nutná.
Major je homozygotní nebo těžká heterozygotní
mutace, při které je tvorba b řetězce silně snížena a v buňce
převažuje výrazně tvorba a řetězců a jejich následná precipitace a hemolýza erytrocytu. Pokud je erytrocyt schopen syntetizovat g řetězec a tedy tvořit hemoglobin F, je sice
menší stupeň hemolýzy, ale vzhledem k jeho vysoké afinitě ke kyslíku jsou
přítomny projevy tkáňové hypoxie. Tím se dále stupňuje dřeňová erytropoeza tak,
že vznikají kostní deformity. Splenomegalie bývá jednak důsledkem hemolýzy,
v pozdějších stadiích se zde aktivuje mimodřeňová krvetvorba (obdobně
v játrech), vyvíjí se cirhosa. Forma major vyžaduje již v ranném věku
krevní převody a splenektomii. S tím souvisí léčba cheláty k prevenci
hemochromatosy.
Laboratorní nález
je vystupňováním nálezu u předchozí. Anemie je závažnější, mikrocytosa větší,
jsou výraznější známky hemolýzy a je i pokles haptoglobinu jako projev
intravaskulární hemolýzy. V nátěrech je velké množství terčovitých
erytrocytů, Howell – Jollyho tělísek v erytrocytech, erytroidní
prekursory. Bývá zvýšen Hgb F často na hodnoty větší než 30%, Hgb A2 je 1 – 6%.
Nejpřesnější
diagnosa je DNA analýzou, která se u jedinců postižených talasemií používá i
v prenatální diagnostice .
Alfa talasemie
Je zde porucha
tvorby a řetězců
globinu s převahou beta, gama a delta řetězců (delta řetězce velmi malé
množství). Počet genů kodujících alfa řetězec je vyšší než u beta (jsou 4) a
proto je šíře klinického postižení ještě pestřejší. Při velké poruše – tedy více genů pro alfa řetězce- je v
průběhu fetálního života syntetizován řetězec g. Pokud se nahromadí, vytváří hemoglobin
Bart – tvořen 4 gama řetězci. U dospělého je za této situace nahromaděn beta
řetězec a vzniká hemoglobin H – ze 4 beta řetězců. U dětí za těchto okolností
10 – 40% Hgb Barts a u dospělého 5 –
30% Hgb H Pokud není defekt kompletní, je syntéza alfa řetězce částečně
zachována a procenta výše uvedených hemoglobinů jsou malá. Samozřejmě není u
alfa talasemie hemoglobin A2 ani hemoglobin F.
Opět dělíme na formu
minor, major, zde navíc je i choroba
hemoglobinu H a hemoglobinu Barts
– nejtěžší formy, při kterých se netvoří žádné řetězce alfa, ale pouze gama a
beta. Hemoglobin Barts má vysokou
afinitu k O2 a nepředává kyslík do tkání. Pokud je jeho množství vyšší než
50% je stav prakticky neslučitelný životem a vede k úmrtí plodu během 3.
trimestru gravidity.
Diagnostika alfa
talasemie se opírá o stejný laboratorní a morfologický nález včetně bazofilního
tečkování jako projev precipitace hemoglobinu H. Není ale zvýšen hemoglobin A2 ani F, může být zvýšen
hemoglobin H. Proto při suspektním klinickém a laboratorním obraze je nutné na
alfa talasemii myslet a nevyloučit ji při nepřítomnosti HbA2.
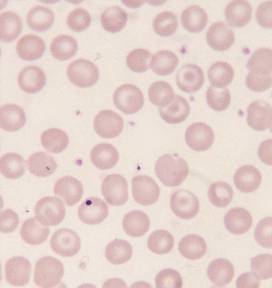
Nátěr z periferní
krve – terčovité erytrocyty
Další informace
Eva Fenclová