Alkaptonurie je dědičná metabolická porucha, která se řadí mezi poruchy odbourávání tyroxinu. Důvodem vzniku onemocnění je deficit homogentisát-1,2-dioxygenázy s hromaděním jejího polymerizátu-ochronotického pigmentu predilekčně v pojivových tkáních (ochronóza).
Synonyma: Alkaptonuria (homogentisate dioxygenase, HGD)
McKusick (OMIM): 203500
Chromozomální lokalizace: 3q13.33
Dědičnost: autozomálně recesivní
Defekt enzymu: EC 1.13.11.5
Výskyt: 1:100 000 v ČR, 1:19 000 v SR
Klinické
projevy:
Charakteristické je
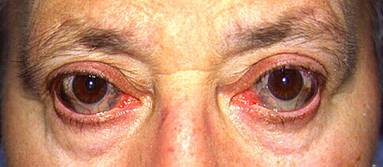
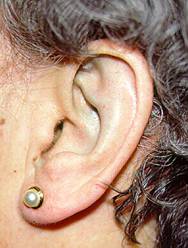
tmavá moč, tmavé zbarvení ušního mazu, zelenomodré až hnědožluté zbarvení kůže
v podpaží, pigmentace sklér, modravé prosvítání ušních chrupavek, černě
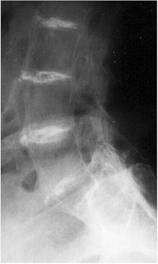
pigmentované ledvinné a prostatické kameny. Nejzávažnějším klinickým projevem
je ochronotická artropatie zřetelná na RTG snímku kalcifikace kloubů.
Léčba: Podávání NTBC
(inhibitor fenylpyruvátdioxygenázy), který zabraňuje hromadění toxických
produktů a omezení přísunu bílkovin pro zpomalení kloubních změn,
prevence artropatie výběrem vhodného skelet šetřícího zaměstnání.
|
|
|
Literatura
- Physician’s Guide to the Laboratory Diagnosis of Metabolic Diseases. 2nd Edition. Eds. N. Blau, M. Duran, M. E. Blaskovics, K.M. Gibson. Springer Verlag, Berlin Heidelberg, 2003. ISBN 3-540-42542-x.
Další informace
Josef Hyánek, Jiřina Lukášková