Arrheniova teorie elektrolytické disociace pochází z roku 1887, kdy Svante Arrhenius zformuloval tuto teorii vysvětlující chování roztoků elektrolytů v rakci dříve zveřejněné výsledky J.Thomsena. V letech 1882 - 1886 uveřejnil Julius Thomsen některá data o neutralizačních teplech kyselin a zásad. Zjistil, že reakční teplo neutralizace silné kyseliny silnou zásadou ve zředěném roztoku je vždy téměř konstantní a činí při 298,15 K kolem 57,7 kJ/mol. Neutralizační tepla slabých kyselin a zásad vycházela nižší a vypadalo to opravdu na to, že „síla" kyselin je přímo úměrná reakčnímu teplu jejich neutralizace silnou zásadou, jakou je např. NaOH.
Arrhenius vyslovil názor, že v roztoku existuje rovnováha mezi nedisociovanými molekulami rozpuštěné látky a ionty vzniklými z těchto molekul elektrolytickou disociací. Přitom silné kyseliny a zásady jsou v roztoku téměř kompletně disociovány, a jejich vzájemná interakce je proto v každém případě ekvivalentní reakci, která dobře vysvětluje konstantnost neutralizačních tepel:
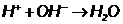
V době, kdy Arrhenius pracoval na své teorii, byly uveřejněny van't Hoffovy práce o osmotickém tlaku a právě tyto práce poskytly skvělé potvrzení nových představ. Van't Hoff zjistil, že se osmotický tlak u zředěných roztoků neelektrolytů často řídí rovnicí

Naproti tomu u elektrolytů vycházel osmotický tlak vždy vyšší, často dvakrát, třikrát i vícekrát, než by odpovídalo této rovnici, takže pro tyto případy bylo nutno používat modifikované rovnice
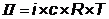
Van't Hoffův faktor i měl přitom u silných elektrolytů hodnoty blízké počtu iontů, které by se vytvořily, kdyby molekula rozpuštěné látky disociovala podle Arrheniovy teorie. To znamená, že pro NaCl, KCl a jiné uniunivalentní elektrolyty je i = 2, pro BaCl2, K2SO4 a jiné unibivalentní elektrolyty je i = 3 a pro LaCl3 je i = 4.
Arrhenius předpokládal, že při extrémním zředění jsou všechny molekuly solí kompletně disociovány a že tedy disociacní stupeň lze na základě tohoto předpokladu jednoduše zjistit tak, že se vezme podíl ekvivalentové vodivosti daného roztoku a ekvivalentové vodivosti při extrémním zředění.
To znamená, že Arrhenius by vyjádřil disociační stupeň a takto:

Van't Hoffův faktor i lze rovněž uvést do vztahu s disociačním stupněm a. Rozpuštěním každé molekuly, která může disociovat na u iontů, se totiž celkový počet částic v roztoku zvětší o hodnotu

Z toho pro disociační stupeň plyne

Hodnoty a, které byly pro slabé elektrolyty vypočteny z výše uvedených rovnic, byly v dobré vzájemné shodě.
V souvislosti s výpočtem rovnovážné konstanty elektrolytické disociace se Ostwaldovi podařilo odvodit tzv. zřeďovací zákon, jímž se řídí změny molární vodivosti L s koncentrací. Pro binární elektrolyt typu AB, který má při své relativní koncentraci c, disociační stupeň a, lze totiž napsat:
Tato rovnice velmi dobře vyhovuje pro slabé elektrolyty ve zředěných roztocích.
Nedostatky Arrheniovy teorie
Teorie nevystihuje četné anomálie v chování silných elektrolytů.
Silnější elektrolyty, jako např. kyselina dichloroctová, jeví odchylky od Oswaldova zřeďovacího zákona, přestože tento zákon pro slabé kyseliny (kyselina octová) vyhovuje. Kromě toho hodnoty disociačního stupně a silných elektrolytů, získané jako poměr molárních vodivostí, se neshodují s hodnotami vypočtenými z van´t Hoffova faktoru i a disociační konstanty vypočtené podle Guldbergova-Waagova zákona nejsou pro tyto případy konstantní. Navíc absorpční spektra zředěných roztoků silných elektrolytů nenasvědčují tomu, že by v roztoku byly přítomny nedisociované molekuly.
Další nesrovnalostí jsou neutralizační tepla silných kyselin a zásad. Přestože jednou z prvních skutečností, které svědčily pro disociační teorii, byla prívě konstantnost neutralizačních tepel pro různé dvojice kyselina-zásada, ukázalo se, že tyto hodnoty jsou vlastně příliš blízké na to, aby dokazovaly správnost teorie. podle Arrhenia by se totiž u kyselin, jako jsou HCl, H2SO4 a HNO3, měly při jakékoliv koncentraci vykazovat malé rozdíly v rozsahu disociace a tyto rozdíly by se měly odrazit také v odpovídajících rozdílech hodnot změny entalpie DH. Tyto rozdíly však ve skutečnosti nebyly nikdy prokázány.
V roce 1902 navrhl van Laar pro nedostatky jednoduché disociační teorie přijatelné vysvětlení. Upozornil na velké elektrostatické síly, které musí v iontovém roztoku působit, a na jejich vliv na chování iontů v roztoku. Roku 1923 vypracovali P. Debye a E. Hückel teorii, která se stala základem všech moderních prací o silných elektrolytech (Debyeova-Hückelova teorie). Tato teorie vychází představy, že silné elektrolyty jsou v roztoku kompletně disociovány na ionty. Pozorované odchylky od ideálního chování, jako např. zdánlivé disociační stupně nižší než 100 %, se připisují výlučně elektrickým interakcím, k nimž mezi ionty v roztoku dochází. Proto jsou také tyto odchylky tím větší, čím větší náboj ionty nesou a čím koncentrovanější je roztok, v němž jsou přítomny.
Další informace
· Protolytické rovnováhy - kyseliny a zásady
· Protolytické rovnováhy ve vodě
· Protolytické rovnováhy v analýze
Jaroslava Vávrová
.