Úvod do problematiky
dědičných poruch metabolismu
Definice:
Dědičné poruchy
metabolismu (DPM; též dědičné metabolické poruchy, DMP) představují velice
heterogenní skupinu více než 500 nosologických jednotek, jejichž společným
jmenovatelem je dramaticky změněná funkce proteinu podílejícího se na
intermediárním metabolismu (obvykle se jedná o enzym, méně často o transportér,
strukturální protein či protein s jinou funkcí). Koncept vrozených omylů
metabolismu („inborn errors of metabolism“) a chemické individuality postuloval
sir Archibald Garrod ve svých pionýrských pracích z počátku 20.století,
v nichž mj. popsal první příklady DMP-alkaptonurii, albinismus a
cystinurii.
Patogeneze:
Příčinou DMP je
geneticky podmíněná dysfunkce enzymu či transportéru. Molekulovou podstatou
této dysfunkce je obvykle homozygocie či smíšená heterozygocie u nemocí
s autozomálně recesivním způsobem přenosu, hemizygocie u nemocí
s gonozomálně recesivním přenosem a přítomnost mutací v nadkritickém
množství organel u nemocí s mitochondriální dědičností. U části DMP jsou
mutace v příslušných genech jediným postačujícím faktorem pro rozvoj
klinicky patrné nemoci (především u nemocí organel), naproti tomu u další
části DMP je dalším nezbytným faktorem pro klinickou manifestaci - kromě mutací
v genu- exposice látce, kterou pacient nedovede zpracovávat (např. pacient
s deficitem fenylalaninhydroxylázy nebude trpět klinickými projevy
fenylketonurie, pokud přijímá od narození potravu se sníženým obsahem
fenylalaninu).
Důsledkem enzymové/transportní
poruchy je hromadění substrátů příslušné reakce a chybění jejích produktů,
z nadbytečných substrátů mohou vznikat toxické vedlejší produkty nebo jejich
hromadění může způsobovat sekvestraci kofaktorů (jako např. nedostatek CoA u
organických acidurií). Tyto komplexní změny v koncentraci metabolitů mohou
mít nečekané a velmi vzdálené dopady na činnost buněk (např.na signální
kaskády) a rovněž na zcela jiné orgány, než na ty, které jsou enzymovým
deficitem postižené (např. u poruch cyklu močoviny jsou obvykle sídlem
primárního defektu játra, nemoci se však projevují poruchami vědomí při
systémové hyperamonemii).
Unikátní kombinace
těchto dvou základních patogenetických mechanismů postihujících metabolismus
látek s různou chemickou strukturou v rozmanitých orgánech pak vede
ke vzniku celé škály klinických projevů lišících se u jednotlivých DMP. Změněné
koncentrace metabolitů jsou obvykle prokazatelné ve tkáních a tělesných
tekutinách, a proto je stanovení těchto metabolitů obvyklým diagnostickým postupem
u DMP.
Klasifikace:
Za základní
nosologickou jednotku je u DMP obecně považována dysfunkce jednoho enzymu či
jiného proteinu, bez ohledu na typ mutace a případnou klinickou variabilitu.
Podrobné informace o jednotlivých takto definovaných nosologických jednotkách
lze nalézt v základní učebnici Scriver et al, méně podrobné informace
v MIM.
Pro seskupování
jednotlivých DMP do vyšších hierarchických celků neexistují jednotná kriteria,
různá klasifikační schémata vycházejí z různých aspektů DMP- některé
skupiny nemocí jsou vytvořeny na základě subcelulární lokalizace nefunkčního
proteinu (nemoci mitochondriální, lysozomální, peroxizomální, poruchy Golgiho
aparátu), jiné jsou definované metabolitovou dráhou nebo typem metabolitu
(poruchy metabolismu sacharidů, glykogenu, jednotlivých aminokyselin) až po
heterogenní skupiny vytvořené historicky na základě společné analytické
metodiky používané pro jejich průkaz (např. organické acidurie).
V Encyklopedii laboratorní medicíny jsme použili tento obvyklý, i když
nesystematický způsob klasifikace DMP.
Výskyt:
Skutečný výskyt DMP
v populacích není známý, protože žádná země neprovádí celopopulační
screening všech cca 500-set DMP dostatečně citlivými technikami. Incidence
všech DMP se v euroamerických populacích odhaduje na nejméně 1:1000,
předpokládá se však výskyt podstatně vyšší.
Novorozenecký
screening se donedávna zajišťoval pouze pro několik málo vybraných nemocí,
které byly v příslušné populaci dostatečně časté a které byly dobře
léčitelné- příkladem může být celosvětově fenylketonurie/hyperfenylalaninémie,
homocystinurie v Irsku, tyrozinémie v Quebecu. V poslední dekádě
se stala dostupnou technika tandemové hmotové spektrometrie, kterou se nyní ve
vyspělých zemích screenuje cca 20-30 DMP (převážně typu organických acidurií a
aminoacidopatií) u každého novorozence; v těchto studiích v Německu,
Austrálii a USA je celková incidence vybraného setu léčitelných nemocí okolo
1:3000. Rozvoj technologií umožňuje dále rozšířit počet nemocí ve screeningových
programech, t.č. se vede diskuse o možnosti celopopulačního novorozeneckého
screeningu lysosomálních onemocnění.
Přes výše uvedené
pokroky je však za současných technických a ekonomických možností celopopulační
screening většiny DMP neuskutečnitelný a podstatná část pacientů je
diagnostikována selektivním screeningem symptomatických jedinců. Pro výskyt
těchto nemocí jsou proto k dispozici pouze odhady, protože zachycení
pacientů nezáleží jen na skutečném populačním výskytu nemoci, ale také na míře,
s níž je nemoc rozpoznávána kliniky a na účinnosti diagnostických postupů.
V roce 2000
jsme shromáždili a analyzovali data o výskytu DMP zachycených novorozeneckým
screeningem hyperfenylalaninémie a selektivním screeningem ostatních nemocí.
Z pětileté období byla diagnosa některé ze 70-ti DMP stanovena u celkem
373 pacientů, celková incidence DMP v ČR odhadnutá z těchto dat je
pak 1:1270 (hodnota v zásadě odpovídající literárním odhadům výskytu DMP).
Koláčový graf ukazuje zastoupení jednotlivých skupin nemocí, přibližně dvě
třetiny všech pacientů s DMP trpí buď hyperfenylalaninémií nebo poruchou
lysozomů či mitochondrií.
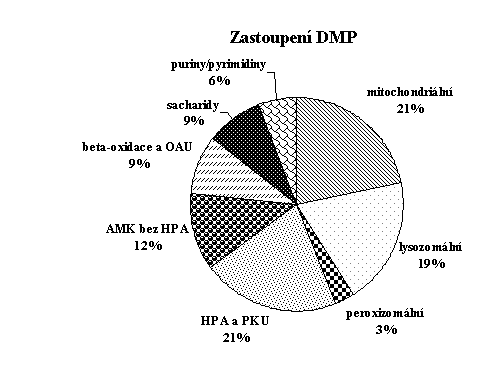
ČR,
1994-1998, n=373 pacientů s prokázanou DMP
Literatura
Scriver CR et al
(Eds): The Metabolit and Molecular Bases of Inherited Disease, 8th Ed, McGraw
Hill, 2001, stran 6338; on-line verze je dostupná jako placená služba na www.accessmedicine.com
Další informace
- ENC:
Dědičné poruchy metabolismu
- Klinický
obraz dědičných metabolických poruch
- Diagnostika
dědičných metabolických poruch
- Enzymologická
diagnostika dědičných metab. p.
- Využití
molekulárně genetické diagnostiky DMP
- Genetické
poradenství u dědičných metab. poru
- Léčba
dědičných metabolických poruch
Viktor Kožich